
임상 2상 시험 디자인·가속 승인 경로 등 FDA 피드백 구할 계획
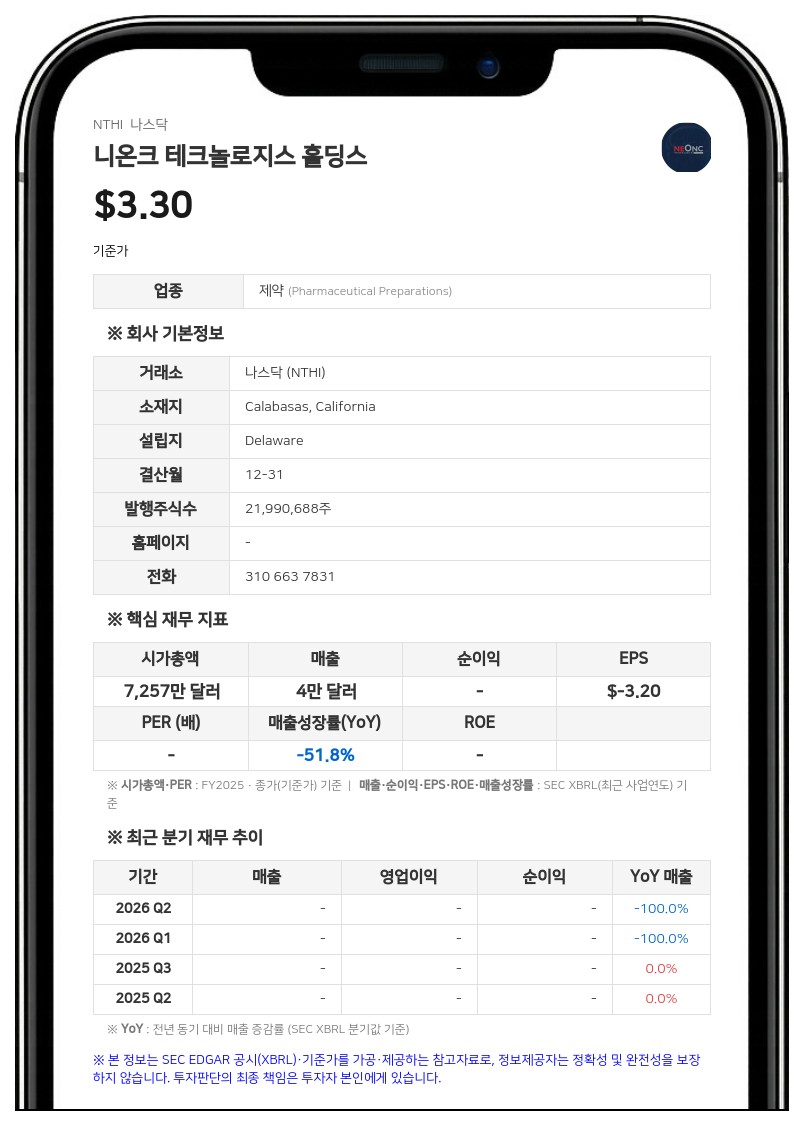
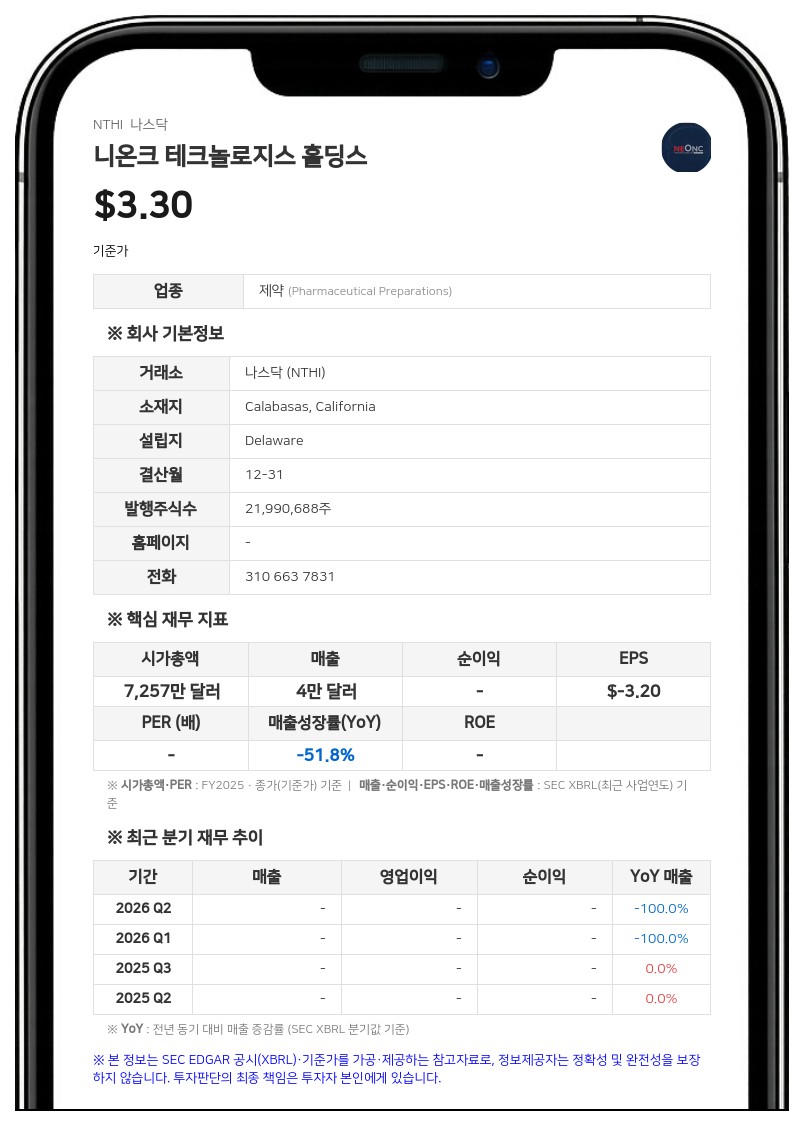
이번 미팅은 2026년 11월 17일 메릴랜드주 실버스프링의 FDA 화이트 오크 캠퍼스에서 대면 방식의 B형(Type B) 미팅으로 열릴 예정이다. 회사는 제안된 환자군 업데이트, 임상시험 디자인, 평가변수, 투여량 선정, 향후 품목허가 신청을 뒷받침하는 데 필요한 근거 등 NEO212 임상 개발 프로그램에 대한 FDA의 피드백을 구할 계획이다.
이번 미팅은 NEO212-01 임상 1/2상 시험의 1상 용량 증량 단계 완료에 따른 것이다. 회사는 앞서 28일 주기의 1~5일 차에 하루 한 번 810mg을 투여하는 단계에서 용량 제한 독성이 나타나 용량 증량을 중단했고, 임상 2상 권장 용량으로 610mg을 선정했다고 보고한 바 있다. FDA는 2025년 9월 NEO212-01 시험의 2a상과 2b상 진행을 허용했다.
회사는 1상 단계에서 고무적인 임상 활동을 관찰했다고 밝혔다. 재발성 IDH1 야생형·MGMT 메틸화 교모세포종(GBM) 환자 1명은 NEO212 투여 후 종양 크기가 약 60% 줄어드는 부분 반응을 보였고, 이후 치료 기간 21개월 동안 질병 통제가 이어졌다. 면역관문억제제를 포함한 여러 차례의 치료 후 병이 진행된 폐암 뇌 전이 환자 1명에게서는 약 16개월간 안정병변(stable disease) 상태가 유지됐다.
다만 회사는 이러한 개별 환자 결과가 유효성을 입증하는 것은 아니며 더 큰 규모의 시험에서 확인이 필요하다고 밝혔다. 회사는 1상에서 관찰된 반응의 지속성과 확정된 2상 권장 용량이 NEO212-01 시험의 2상 단계에서 추가 평가를 진행할 임상적 근거가 된다고 설명했다.
니온크 테크놀로지스는 이를 바탕으로 잠재적인 허가용 개발 전략을 논의하고, 제안한 시험 디자인이 가속 승인(accelerated approval) 경로를 뒷받침할 수 있는지 FDA의 의견을 구할 방침이다. 회사는 미팅 일정이 잡혔다고 해서 FDA가 시험 디자인이나 가속 승인 경로, NEO212의 최종 승인에 동의했다는 뜻은 아니라고 덧붙였다.
아미르 F. 헤쉬마트푸어(Amir F. Heshmatpour) 니온크 테크놀로지스 집행의장(Executive Chairman) 겸 사장 겸 최고경영자(CEO)는 "NEO212의 용량 증량을 완료하고 권장 2상 투여량을 선정했다"며 "이번 미팅은 다음 개발 단계의 환자군, 연구 디자인, 평가변수에 대한 FDA의 피드백을 이해하는 데 도움이 될 것이며, 기관의 피드백을 평가한 뒤 계획을 업데이트할 수 있다"고 말했다.
NEO212는 테모졸로마이드와 NEO100을 결합한 경구용 임상시험 물질로, 재발성 교모세포종 등 중추신경계 암을 대상으로 연구되고 있다. 니온크 테크놀로지스 홀딩스는 코에 투여하는 'NEO100'과 경구용 'NEO212'를 개발하고 있으며, 두 후보물질 모두 FDA의 상업용 승인을 받지 않았다. 회사는 개발 프로그램 관련 지식재산권을 서던캘리포니아대학교(USC)로부터 라이선스받았다.
#니온크테크놀로지스 #NTHI #NEO212 #FDA #임상2상
※ 본 보고서는 AI가 작성한 내용을 기반으로 제작된 참고 자료로, 기사 작성과 검수 과정에서 문맥상 오류가 포함될 수 있습니다. 투자 판단의 최종 책임은 투자자 본인에게 있으며, 본 자료를 투자 결정의 근거로 단독 활용하지 않도록 주의하시기 바랍니다.
주지숙 데이터투자 기자 pr@datatooza.com